图书馆
FDA公布个性化疗法测试新路线图
FDA发布了期待已久的指南草案,旨在加快针对极罕见疾病的个性化疗法开发。该指南详细说明了一种“合理机制路径”,允许基于一项良好对照的临床研究加确证性证据来批准疗法,而非随机对照试验,因为后者对于超罕见疾病往往不可行。此举紧随KJ Muldoon的案例,这名婴儿在费城儿童医院接受了定制的基于CRISPR的基因编辑治疗。HHS部长Robert F. Kennedy Jr.和FDA领导层强调了该框架改变罕见疾病药物开发的潜力,并预计申请数量将激增。

FDA充实个性化疗法测试新路线图
今年2月,该机构正式公布了期待已久的指南草案,旨在帮助加快针对极罕见疾病的定制疗法的开发。
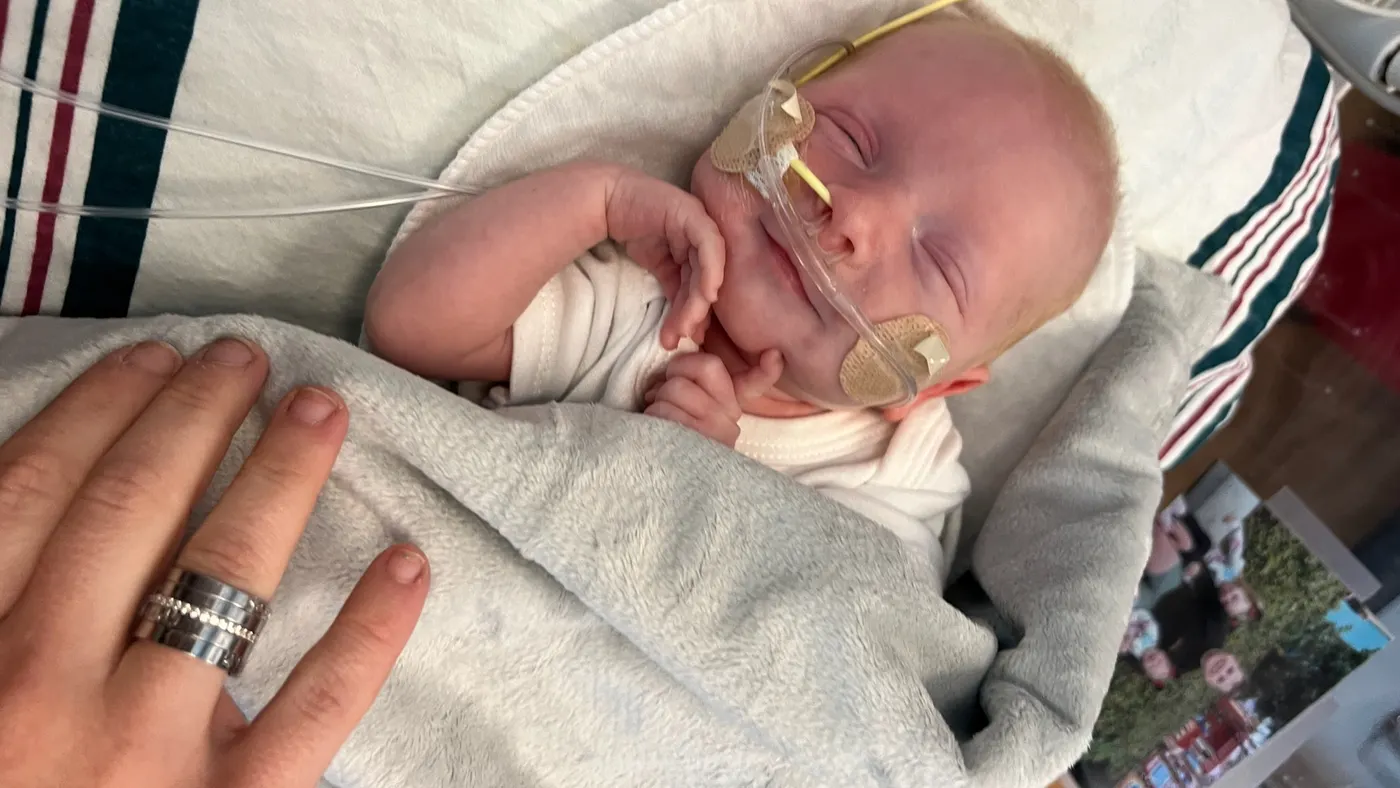
去年,一名仅六个月大的婴儿成为首位接受利用CRISPR技术制造的个性化疗法的人。
KJ Muldoon出生时患有一种极其罕见且常常致命的疾病,基因突变使他的血液变得有毒。他今天能够活下来,要归功于费城儿童医院及其他几家机构的研究人员,他们能够 快速设计并制造 出一种定制基因编辑疗法,迄今已帮助稳定了他的病情。
美国卫生与公众服务部部长小罗伯特·F·肯尼迪表示,在听说了KJ的故事后,他指示其机构确保这项“突破性技术不会仅仅成为一次性的医学奇迹”。这些努力最终促成了今年2月面向希望为极罕见疾病患者开发定制疗法的药物研发者发布的新指南。
“对于超罕见疾病,随机对照试验往往——而且大多数时候——根本不可行,”肯尼迪说。“在我们今天宣布的框架下,一项有充分支持的验证性证据的、良好对照的临床研究即可支持批准。”
“几十年来,家庭听到的都是同样的话:患者不够多,批准要等太久,你只能等待科学赶上你孩子的病情。这种情况今天结束了,”他补充道。
这份 指南草案 来自美国食品药品监督管理局,更详细地阐述了“合理机制路径”,该路径由前机构领导人Martin Markary和Vinay Prasad去年晚些时候在一篇 发表于《新英格兰医学杂志》的文章中首次描述。该路径旨在推动针对极为罕见、对制药商而言经济意义甚微的疾病的疗法开发。
FDA指出,与其他药物一样,个体化疗法必须有“实质性证据”支持,证明其在按预期使用时有效且安全。
计划使用该系统的开发者应:在特定基因异常与疾病之间提供明确关联;证明其疗法针对疾病的根本原因或相关生物学通路;依赖未治疗患者中“特征明确”的自然病史数据;并能够确认其疗法能够成功靶向或编辑目标。
此外,FDA建议,这些疗法若想获得传统批准,需要改善临床结局、患者疾病进程或可预测临床获益的生物标志物。
据Rebecca Ahrens-Nicklas称,超罕见疾病的试验可能“非常难以开展”。她是CHOP的主治医师,曾参与Muldoon的治疗团队,同时担任该院人类遗传学部门的研究副主任。
“再加上监管不确定性、高昂的每位患者开发成本以及诊断检测和专家临床诊疗机会不均等——就很容易理解为什么有前景的科学往往在惠及患者之前就停滞不前,”她说。“这就是为什么清晰、务实、一致的监管指南至关重要。我们试图开发的这类个体化基因疗法根本不适合传统的药物开发模式。”
虽然新指南具体讨论的是基因组编辑和基于RNA的疗法,但FDA强调它也适用于其他制药方法。总体而言,希望这一框架能够允许一种疗法获批用于,比如说,某种疾病中的少数几种突变,然后使其他类似疗法能够很快跟进。
HHS和FDA的领导人表示,它甚至可以用于更常见的疾病,只要符合使人衰弱或危及生命、且特别难以通过随机对照临床试验评估的标准。
FDA主要药物审评部门前代理主任Tracy Beth Høeg称该指南“具有变革性”,预计它将激发生物制药行业对个性化疗法的兴趣。她说,该机构“很可能会被针对这些罕见疾病的这些疗法的申请所淹没”。
“我们不希望投资者因高成本而望而却步,”Makary说。“我们希望投资者看到罕见疾病疗法的光明前景。”
FDA估计美国有超过3000万人患有罕见疾病,罕见疾病定义为在美国影响不到20万人的疾病。